Skip to content
Production pharmaceutique — remplissage aseptique

Salles blanches pour

l'industrie pharmaceutique

L'industrie pharmaceutique impose certaines des exigences les plus rigoureuses en matière de contrôle environnemental. Chaque médicament stérile doit être exempt de contamination particulaire et microbienne. Dans ce contexte, la salle blanche n'est pas simplement un investissement technique. c'est un impératif de sécurité publique et une condition non négociable pour la conformité réglementaire. Les conséquences d'un environnement mal contrôlé dépassent largement le rappel coûteux de produits. Elles peuvent mettre des vies en danger. Cette réalité façonne fondamentalement notre approche de conception et guide chaque décision architecturale que nous prenons.


Navigation rapide

Comprendre les enjeux pharmaceutiques

Le cadre réglementaire

Au Canada, les Bonnes Pratiques de Fabrication (BPF) établies par Santé Canada dictent non seulement les protocoles opérationnels, mais influencent également la conception et l'aménagement complet de l'espace. L'Annexe 1 du guide GUI-0119 pour la fabrication de produits stériles définit quatre grades de propreté environnementale - A, B, C et D - qui correspondent directement aux classifications ISO 14644-1.

Ces grades ne sont pas simplement des nombres sur un document réglementaire. Ils dictent des choix architecturaux concrets : l'épaisseur de filtration HEPA nécessaire, les débits d'air requis, les gradients de pression entre zones, et même les matériaux acceptables pour les surfaces. Bien que les principes soient harmonisés internationalement avec les directives de l'OMS et de la FDA américaine, nous concentrons nos conceptions sur la conformité aux exigences canadiennes, tout en maintenant la flexibilité nécessaire pour les clients ayant des opérations transfrontalières.

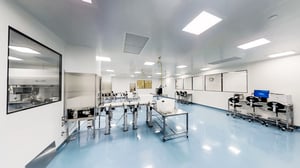
Équipements de procédé dans la salle blanche Moderna

Fabrication stérile et non-stérile

La différence entre la fabrication de produits stériles (injectables, ophtalmiques) et non-stériles (comprimés, gélules) est radicale du point de vue environnemental. Les produits stériles nécessitent des environnements Grade A et B - équivalents ISO 5 au repos - avec des zones de remplissage à flux laminaire et des protocoles d'intervention humaine extrêmement contrôlés. Les formes solides peuvent généralement être fabriquées dans des environnements Grade C ou D (ISO 7-8). Cette distinction influence directement vos coûts d'investissement et d'exploitation. Un environnement Grade A nécessite une couverture de filtration HEPA pouvant atteindre 80-100% du plafond, comparativement à 15-30% pour un Grade C. Les changements d'air par heure passent de 300-540 pour maintenir ISO 5 à 20-60 pour ISO 7-8.

Au-delà des particules : la biocharge

Si le contrôle particulaire est mesurable et relativement prévisible, le contrôle microbiologique ajoute une couche de complexité. Les limites de biocharge au Canada spécifient des comptages maximaux de colonies formant unités (CFU) distincts pour chaque grade, avec des protocoles de surveillance différenciés selon l'état de la salle,  au repos, en opération, ou après intervention. Cette surveillance continue nécessite une planification dès la conception : où positionner les points d'échantillonnage d'air, comment intégrer les alarmes, et comment documenter les résultats de manière traçable pour les audits réglementaires.

Ce qui façonne nos conceptions 

A
Architecture pour la stérilisation
La contamination humaine représente jusqu'à 80% des contaminants dans les environnements pharmaceutiques. Cette réalité influence notre approche architecturale fondamentale : les murs et surfaces doivent être affleurants, sans surépaisseur ni poteau saillant où particules et micro-organismes peuvent s'accumuler.

Nous privilégions les systèmes non-modulaires ou les panneaux préfabriqués flush - ce qu'on appelle systèmes "progressifs" - spécifiquement pour faciliter la décontamination. Ces surfaces permettent l'utilisation de protocoles de stérilisation avancés comme le peroxyde d'hydrogène vaporisé (VHP), devenu standard dans l'industrie pour la décontamination validable d'espaces critiques.

Les systèmes modulaires traditionnels, bien qu'offrant flexibilité et coûts réduits dans d'autres secteurs, présentent souvent des jonctions et cadres qui compliquent la décontamination. Pour les environnements GMP stricts, cette limitation architecturale peut compromettre la conformité réglementaire.
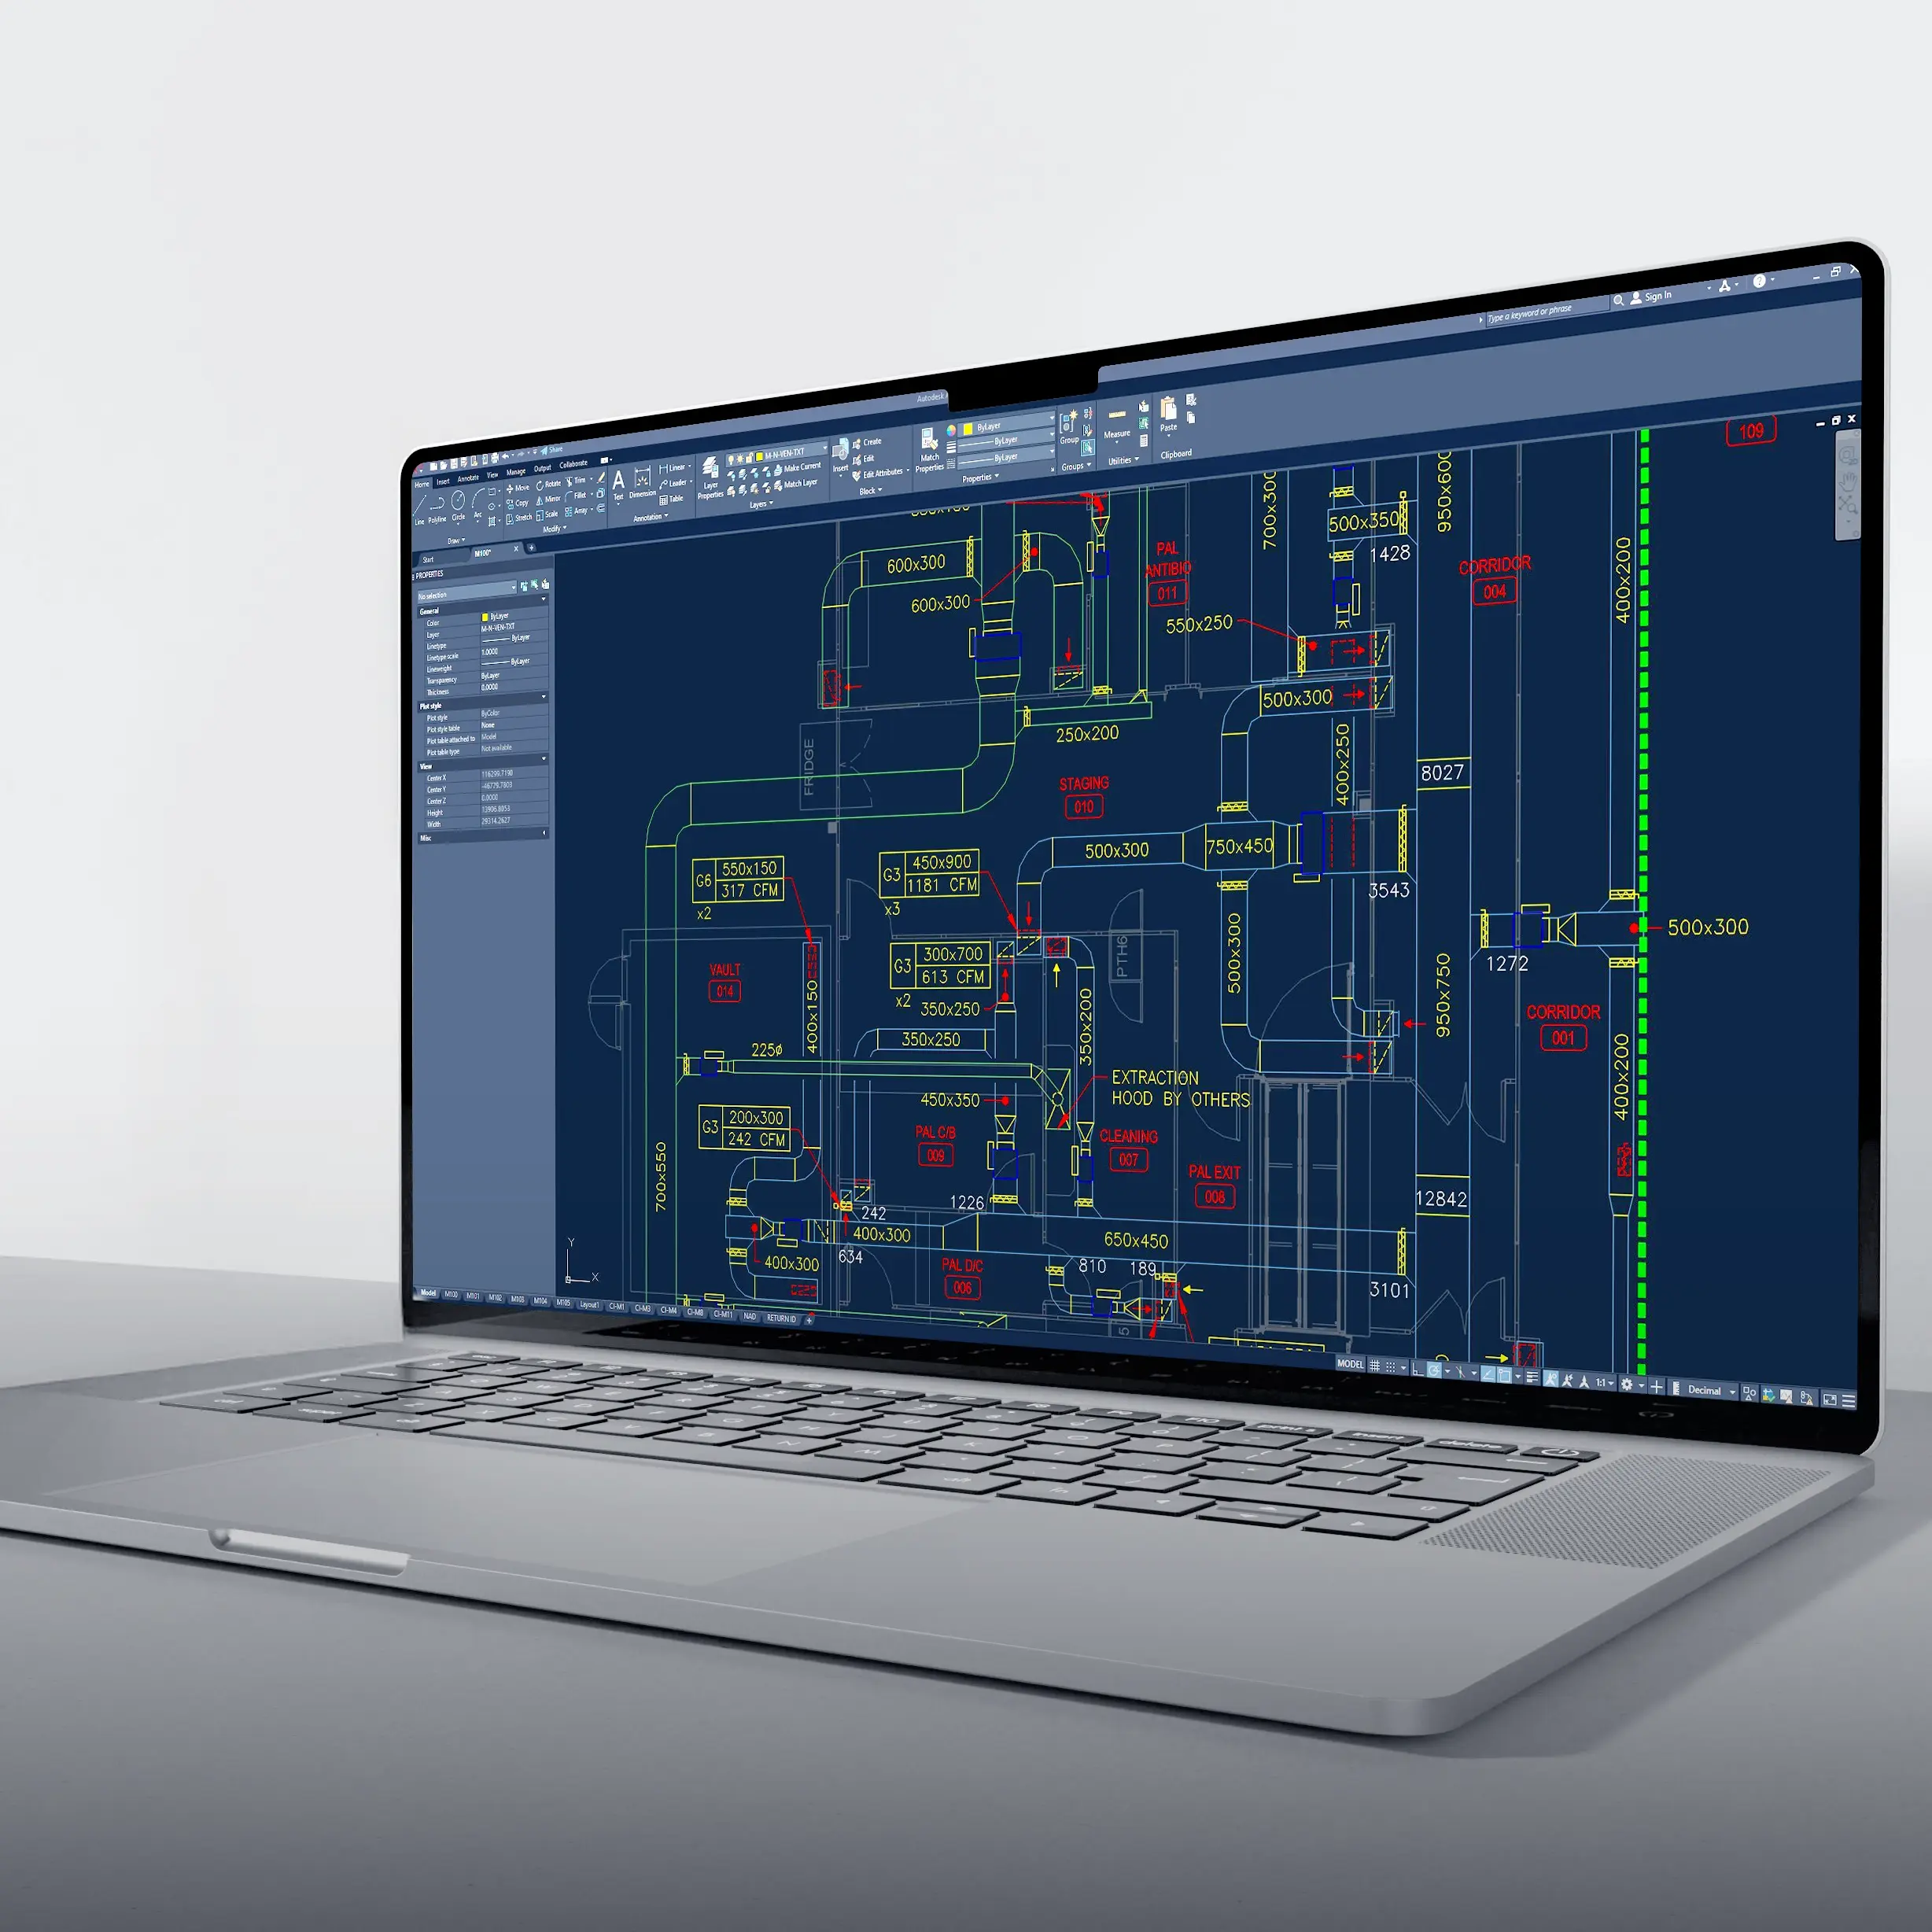
Plans de conception détaillés affichés à l'écran (CAO)
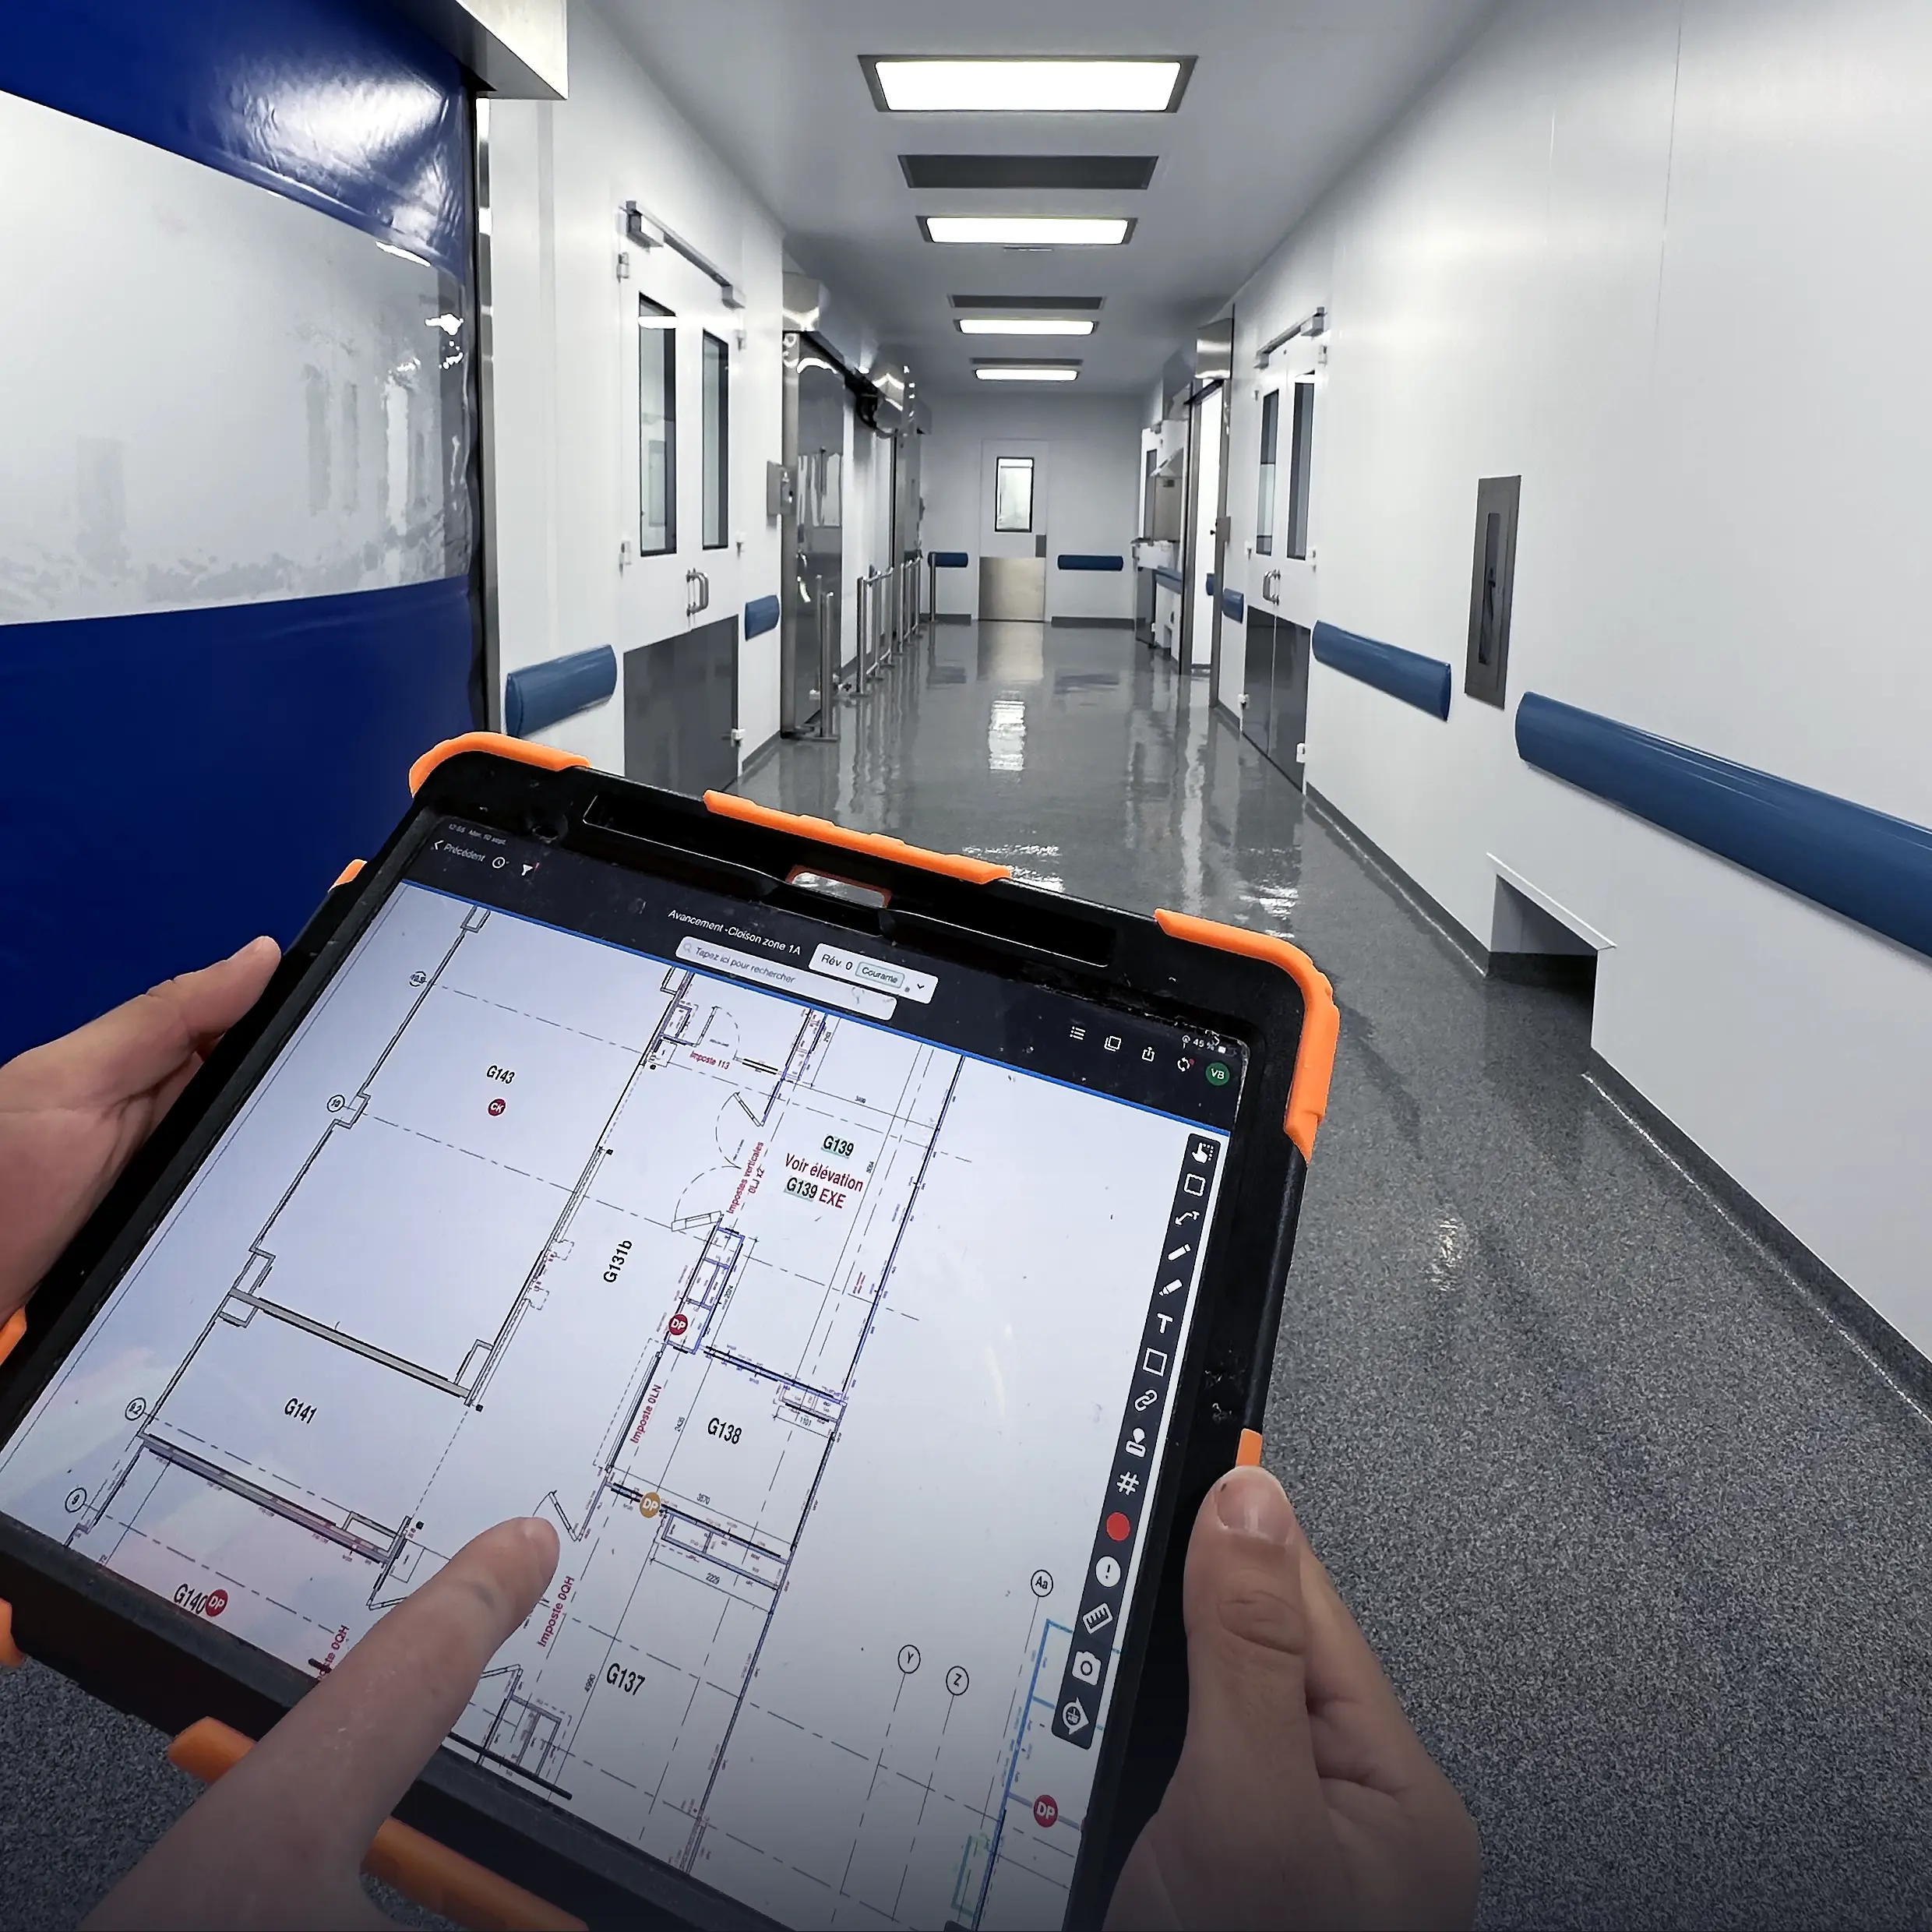
Consultation des plans et devis sur tablette en salle blanche
B
Gestion de la pression : protection du produit ou du personnel
La majorité des salles pharmaceutiques opèrent en pression positive pour protéger le produit contre les contaminants extérieurs. L'air circule toujours des zones les plus propres vers les zones moins propres, créant une barrière aérodynamique.

Toutefois, la manipulation de produits cytotoxiques, de chimiothérapies ou de produits hautement actifs (HPAPI) inverse complètement cette logique. Ces environnements requièrent des pressions négatives pour confiner les contaminants et protéger le personnel. Les gradients typiques atteignent -15 à -30 Pa avec souvent 3-4 niveaux de confinement en cascade.

Cette approche nécessite des systèmes HVAC significativement plus puissants et coûteux. Tout l'air évacué doit être traité et remplacé, contrairement aux systèmes en pression positive où une portion importante de l'air peut être recirculée après filtration. C'est une considération budgétaire importante lors de la planification initiale.
C
Conception : tolérances environnementales fines
Au-delà de la propreté particulaire, certaines applications pharmaceutiques nécessitent des tolérances environnementales très fines. Nous gérons régulièrement :
  • Chambres froides de précision
    Pour le stockage de plasma sanguin ou de produits biologiques ultra-sensibles par exemple, les températures doivent être maintenues avec une tolérance de variabilité très faible. Une déviation au-delà de ces limites peut rendre un lot entier inutilisable.
  • Salles d'incubation
    Pour les cultures microbiennes ou cellulaires nécessaires au développement de vaccins et biologiques, des températures jusqu'à 45°C sont parfois requises.
  • Gestion des gradients thermiques
    Pour accéder à une chambre froide à -30°C depuis un environnement à 20°C, nous concevons souvent des sas intermédiaires maintenus à 5°C. Ce gradient progressif évite les chocs thermiques sur les équipements et minimise la condensation qui pourrait compromettre la stérilité.
Plans de conception détaillés affichés à l'écran (CAO)
Consultation des plans et devis sur tablette en salle blanche
D
Soutien aux opérations : sas et vestiaires

Les sas matériel (pass-throughs) et les vestiaires graduels constituent des zones de transition essentielles. Ces espaces ne sont pas de simples "couloirs" - ils maintiennent leur propre classification de propreté et remplissent des fonctions critiques de gestion des gradients.

Les protocoles d'habillage suivent une progression par niveaux : une première zone pour le retrait des vêtements de rue et le lavage des mains, une zone intermédiaire (généralement ISO 8) pour l'habillage partiel, et une zone finale (ISO 7) pour l'habillage complet avant l'entrée en environnement Grade B ou A.

La formation du personnel aux techniques d'habillage aseptique devient aussi importante que l'architecture elle-même. Les meilleures installations ne peuvent compenser des protocoles mal exécutés.

E
Technologies de barrière : isolateurs et RABS

L'évolution récente vers la réduction des interventions humaines dans les zones critiques a propulsé l'adoption d'isolateurs et de systèmes RABS (Restricted Access Barrier Systems).

Les isolateurs offrent une séparation physique complète entre l'opérateur et le produit, permettant des opérations aseptiques dans des environnements de fond moins stricts (Grade C vs. Grade B). Ils intègrent généralement des cycles de décontamination VHP automatisés et validables.

Les systèmes RABS offrent une approche intermédiaire avec accès restreint via ports à gants, tout en nécessitant un environnement Grade B externe. Ils représentent souvent une solution de modernisation pour améliorer des installations existantes.

Le choix entre ces technologies dépend de votre application spécifique, de votre stratégie réglementaire, et de vos considérations budgétaires à court et long terme.

Plans de conception détaillés affichés à l'écran (CAO)
30 ANS DE SALLES BLANCHES ET D'ENVIRONNEMENTS CONTRÔLÉS

Les projets réalisés par Consab dans l'industrie pharmaceutique

Ces réalisations témoignent de notre capacité à prendre en charge les projets les plus exigeants. Chaque projet pharmaceutique présente ses propres défis : contraintes réglementaires spécifiques, délais de mise en marché serrés, budgets définis, ou intégration dans des infrastructures existantes. Notre approche consiste à comprendre d'abord vos besoins réels, puis à concevoir des solutions qui répondent à vos exigences de conformité tout en optimisant votre investissement.

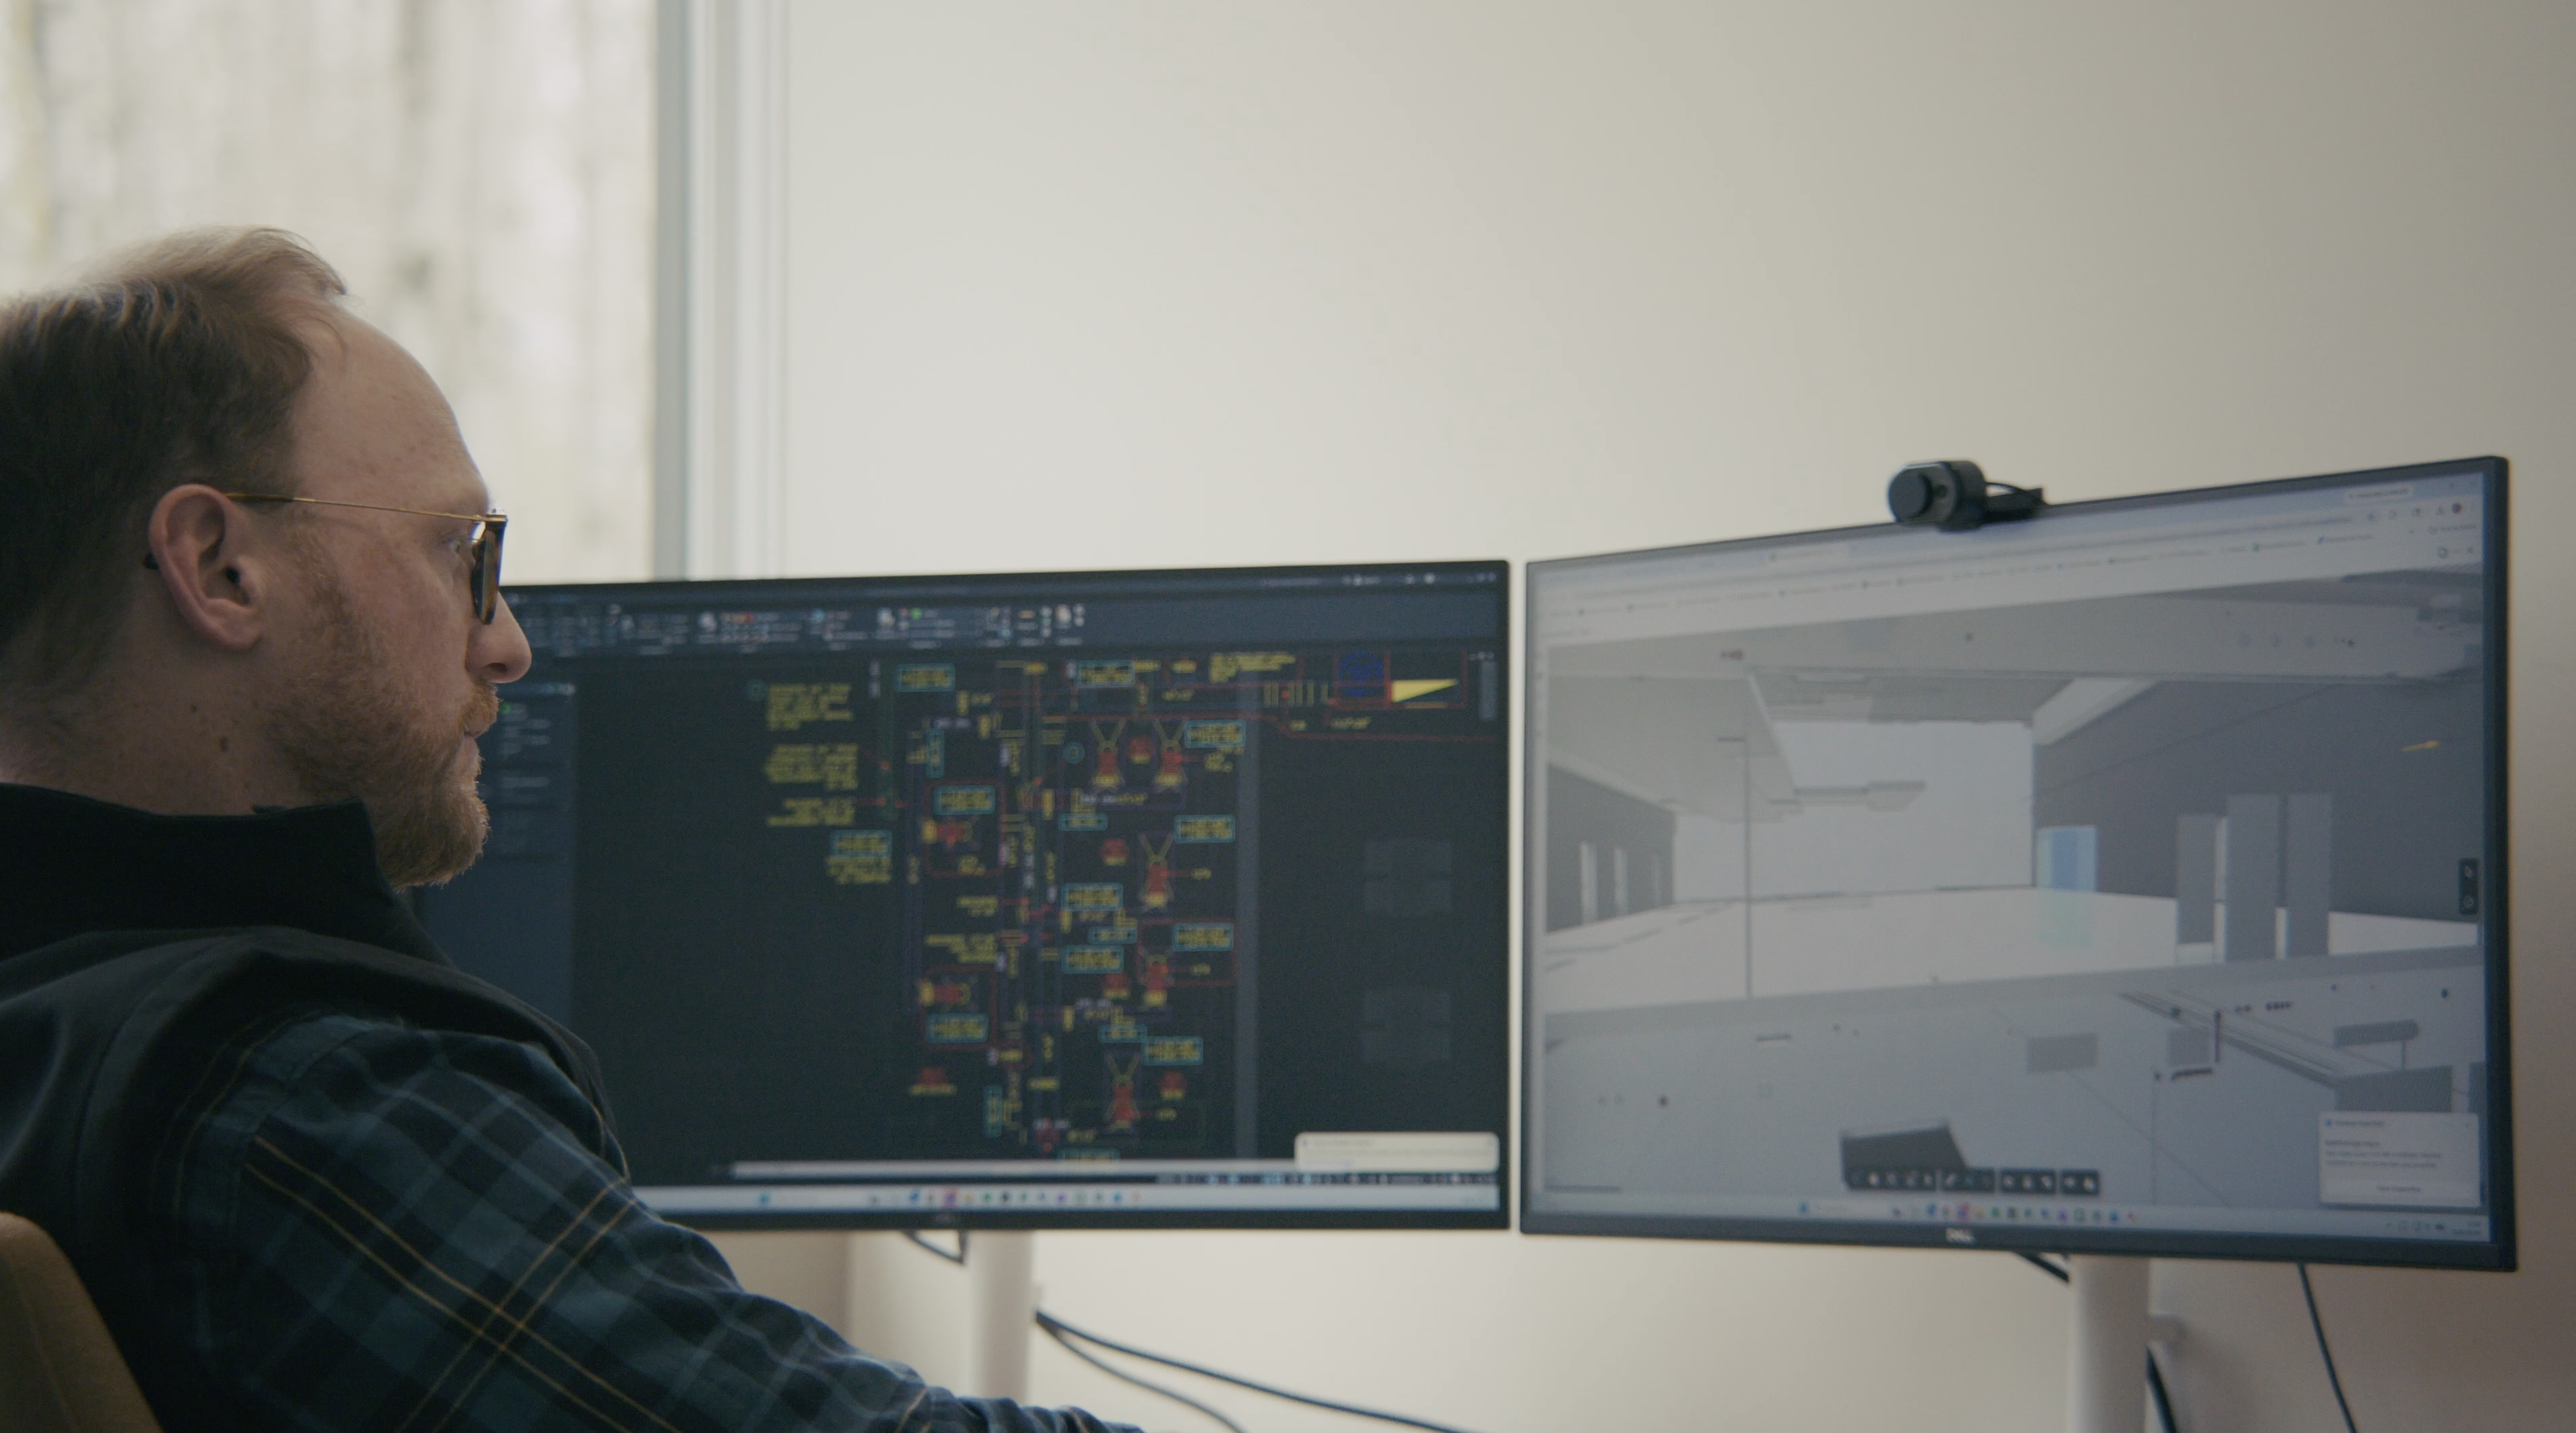
Expert Consab analysant les systèmes de contrôle

LA DIFFÉRENCE CONSAB

Notre force réside dans notre capacité à vous offrir un service de consultation inégalé grâce à notre :
Indépendance vis-à-vis des manufacturiers :

Recommandations basées sur vos besoins réels, votre budget, vos échéanciers et vos exigences techniques, non sur un catalogue imposé.


Expertise intégrée en conception-construction :

Capacité de gérer la conception et la construction permettant d'anticiper les défis de chantier dès la phase de consultation, ce qui vous permet d'éviter les surprises, les retards et les coûts supplémentaires.


Approche agile et personnalisée :

Offre de prise en charge complète de votre projet ou une intervention plus ciblée pour une étape précise.

Prêt à concrétiser votre projet de salle blanche pharmaceutique ?

Que vous planifiez une nouvelle installation, un agrandissement de votre capacité de production, ou une mise en conformité réglementaire, notre équipe possède l'expertise technique et l'expérience sectorielle pour vous accompagner de la conception initiale à la validation finale.